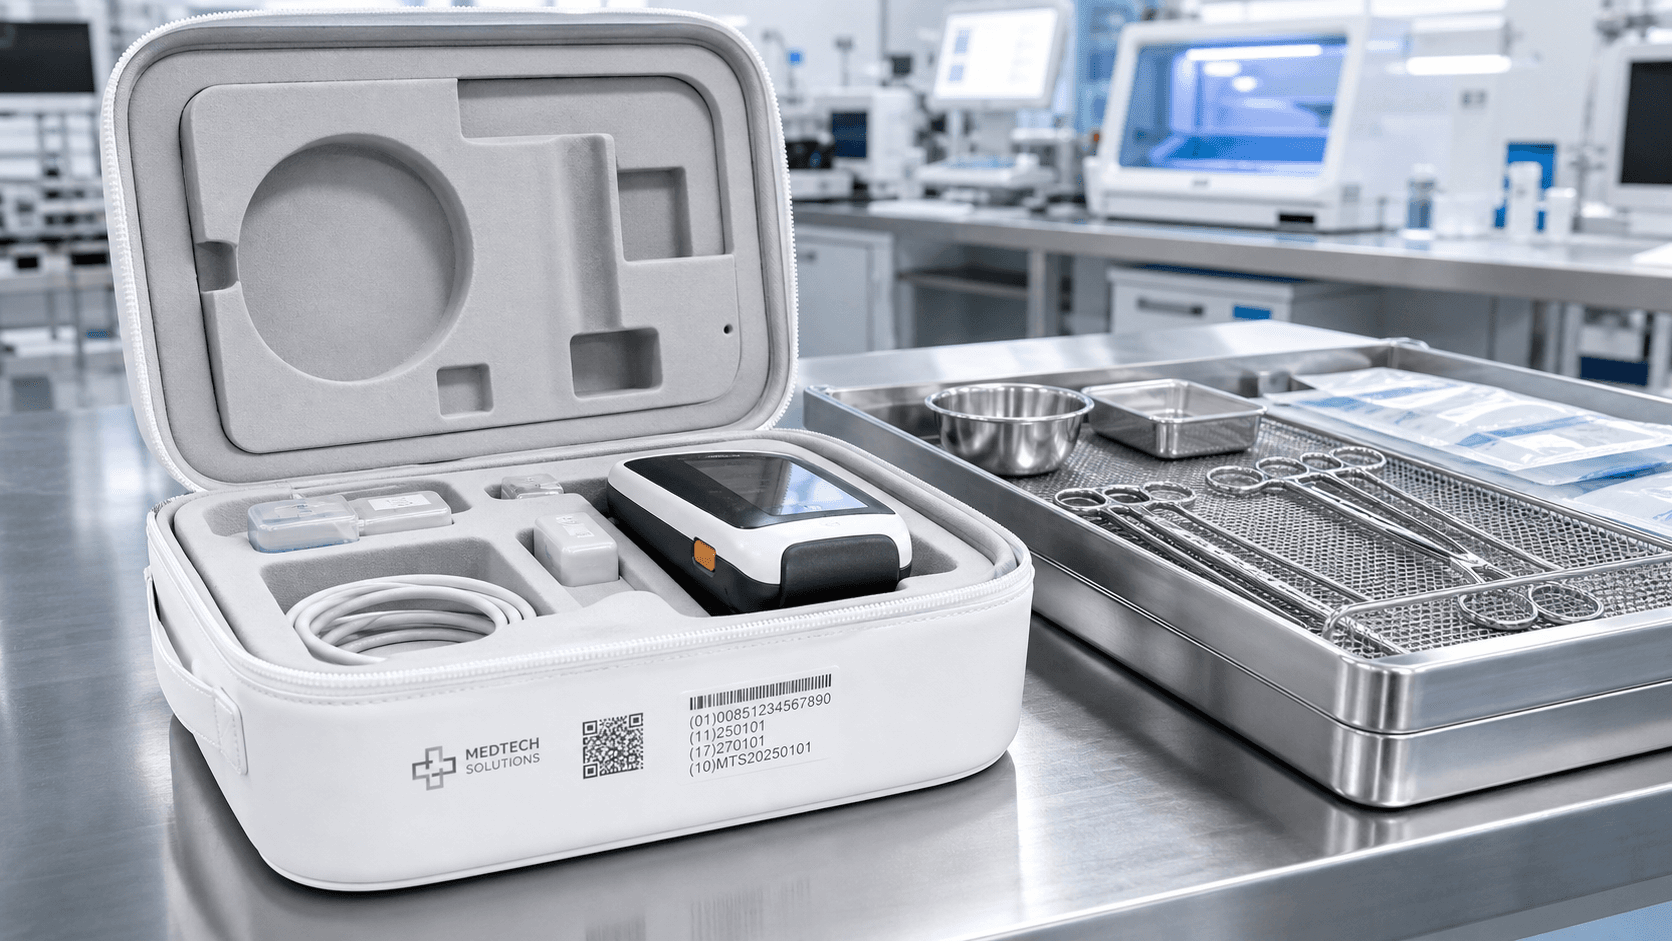
医疗采购合规协议需要采用结构化、多层风险管理方法,以确保辅助和保护性包装组件不会损害患者安全或设备功效。对于装有手术器械、诊断监视器或现场急救装备的定制医疗 EVA 箱,合规性要求严格遵守 ISO 13485 质量管理体系,记录在案的 ISO 10993 生物相容性特征,并在 下验证微生物屏障data-path-to-node="4" data-index-in-node="495">ISO 11607,以及清晰的EU MDR 2017/745 唯一设备标识 (UDI) 标签基础设施。
快速监管网关亮点
零预成型占位符现成的商业组件无法绕过医疗审核;所有原始泡沫聚合物、颜料和粘合剂都需要进行全面的化学追踪。
生物相容性转变:当前的监管审计较少关注已完成测试的通用清单,而更多地关注直接集成到 ISO 14971 风险管理框架中的整体生物评估。
洁净室验证:在临床环境中或与无菌屏障一起使用的案例经常要求在 ISO 7 级或 8 级洁净室内进行结构组装,以控制生物负载基线。
可追溯性阈值:如果未能将单个批次的成品外壳与其原始原材料组件批次关联起来,可能会导致即时监管不合规或产品市场冻结。
医疗 EVA 案例采购的 4 个关键支柱
设计用于临床环境的外壳需要从传统的商业级标准过渡到高后果的医疗材料。四个具体的国际监管框架管辖着这一领域。
1. ISO 13485 质量体系完整性
采购医疗级自定义EVA案例首先验证供应商的运营基础设施。独立的证书是不够的;工厂必须展示结构化的流程验证、严格的文件变更控制和绝对的批次可追溯性。
对工具设计、粘合剂配方或纺织品背衬层的每项修改都必须通过严格的变更控制审查。如果供应商在没有发出正式的工程变更通知(ECN)的情况下改变外层 PU 皮革供应商,下游医疗器械制造商将立即面临监管风险。
2. ISO 10993 生物特性
任何间接或直接接触临床人员或患者的外壳或衬里材料都必须经过彻底的生物相容性分析。
细胞毒性 (EN ISO 10993-5): 评估压塑粘合剂中的脱气化合物或化学残留物是否会导致细胞裂解或抑制体外细胞生长。
皮肤刺激和过敏 (ISO 10993-23): 验证机织织物、柔软的超细纤维衬里或合成皮革在长时间的物理处理过程中不会引发不良的局部皮肤反应。
为了评估合成层中发现的可提取化合物的潜在化学暴露危害,毒理学家计算了操作安全边际:
其中 表示根据 ISO 10993-17 的经验化学特性数据得出的耐受摄入量,$ED$ 表示根据合理可预见的使用或误用场景计算得出的暴露剂量。采购合规性规定了所有测试的患者接触途径的基线指标。
3. ISO 11607 灭菌兼容性和微生物屏障
如果定制 EVA 外壳充当最终灭菌医疗设备或手术套件的保护罩,则它必须满足欧盟医疗器械法规下的一般安全和性能要求 (GSPR) 11.1 的要求。包装基质必须确保内容物在运输和储存过程中保持无菌。
环氧乙烷 (EtO) 渗透:外壳材料和内部模切泡沫阵列必须能够承受气体渗透循环,且不会吸收超过允许阈值水平的有害化学残留物。
颗粒污染控制:编织材料不得产生松散的棉绒、松散的线或可能沉积在手术工具上或无菌包装区域内的颗粒物质。
4.欧盟 MDR 和 FDA 可追溯性(UDI 基础设施)
根据当前的监管结构,与 IIa 级及以上医疗设备永久配对的箱子必须包含集成的可追溯性标记。唯一设备标识 (UDI) 序列结合了设备标识符 (UDI-DI) 和生产标识符 (UDI-PI),必须通过高耐用性热转印标签、直接激光蚀刻或声波焊接定制跟踪元件,清晰且永久地应用于外壳。
定制医疗 EVA 案例的合规审核工作流程
确保医疗案例的监管许可需要在启动高产量批量生产之前执行有条理、透明的文档和生产工作流程。
收集每层的全面材料安全数据表 (MSDS)、材料成分图和独立化学测试报告,包括原始 EVA 共聚物、织物背衬、染料、拉链和交联粘合树脂。
使用 3D CAD 对箱体结构进行建模,以纳入最佳拔模角度、干净的可擦拭圆角光滑角以及防止现场卫生期间液体积聚的结构肋度量。
在 ISO 7 级或 8 级洁净室环境中制造原型箱批次。在进行大规模生产之前,进行初始生物负载测试 (ISO 11737) 以确定基线微生物污染水平。
对已完成的案例样品进行加速老化协议 (ASTM F1980) 以及极端环境室循环(-20°C 至 +60°C),以验证织物层不会分层且粘合剂不会分解。
将所有 IQ/OQ/PQ 验证记录、Taber 磨损指标、ISO 10993 测试表和 UDI 数据表汇总成符合 FDA 21 CFR Part 820 或 EU MDR 附件 II 要求的综合技术文件。
工程见解:解决手术病例中的细胞毒性失败
来自工厂车间:一家跨国医疗诊断小组在 FDA 510(k) 提交审查期间其定制模制手术器械套件未通过第三方体外细胞毒性测试 (ISO 10993-5) 后联系了我们的技术部门。这次失败危及了国际市场的推出。
根本原因分析:我们的工程团队对外壳层进行了详细的气相色谱-质谱 (GC-MS) 追踪。化学数据表明,主要故障源于先前供应商使用廉价的溶剂型氯丁橡胶接触粘合剂将内部超细纤维衬里粘合到热成型 EVA 芯材上。当封闭时,固化溶剂中的挥发性有机化合物 (VOC) 在外壳内逸出,污染内部泡沫腔并将细胞毒性化学残留物直接沉积到手术器械的塑料手柄上。
工程化的 Remedesign: 我们通过引入 100% 无溶剂的医疗级热塑性热熔薄膜粘合剂彻底改革了制造工艺。这种结构粘合片通过精确的热层压来激活,完全消除了液体化学交联剂和固化溶剂。此外,我们用零发泡剂残留配制而成的超洁净、低气味医用级 EVA 基质取代了标准的商用 EVA 芯材。
结果:新的样品生产运行在我们经过验证的洁净室单元内执行,并发送给独立实验室重新评估。重新设计的案例在所有后续细胞毒性评估中均获得了绝对零反应分数,使客户能够立即获得 FDA 许可并继续其全球商业推广。
技术监管合规矩阵
为了帮助合规工程师和医疗采购主管指定材料要求,下面的比较矩阵将特定的临床环境与其强制性技术参数相匹配:
<表数据路径到节点=“34”> <标题> 合规参数 临床诊断案例 手术器械模块 现场应急响应包 <正文> 典型风险分类 FDA I 类/MDR I 类 FDA II 类/MDR IIa 类 FDA I 类/MDR I 类 生物相容性最小值 ISO 10993-5, -23(间接) ISO 10993-1、-5、-10(直接皮肤) ISO 10993-5(间接接触) 主要材质外壳 1.0mm抗菌PU 高密度75C医用EVA 1680D防渗尼龙 灭菌适用性 非无菌/仅擦拭干净 与 EtO / Gamma 兼容 非无菌/现场消毒 洁净室装配需求 推荐(ISO 8 级) 强制(ISO 7 级) 标准受控环境 卫生兼容性 异丙醇 (70-90%) 高压灭菌布/化学擦拭布 强力漂白剂稀释 可追溯性标签 激光蚀刻 UDI DataMatrix 模制直接 UDI 标签 高对比度热敏 UDI 板验证您的医疗供应链合作伙伴
在为受到严格监管的全球医疗保健行业采购定制防护解决方案时,选择不合格的供应商会带来严重的产品责任和监管风险。采购团队应在现场供应商审核期间使用严格的验证检查表:
他们是否保持有效的 ISO 13485 认证?确保范围明确涵盖定制制造或基于洁净室的组装操作。
他们能否提供完整的原材料来源可追溯性?合规供应商必须维护记录的链接,跟踪每种化学成分追溯到其原始生产批次或化学配方运行。
他们的生产线是否配备了用于洁净室组装的设备?处理高纯度医疗箱的工厂必须实施物理环境控制,以限制关键层压和衬里过程中的空气灰尘、微生物负载和颗粒漂移。
准备好为您的下一个医疗硬件项目提供完全合规、精密设计的防护外壳了吗?我们邀请您探索我们的先进制造能力。访问我们的网站,了解我们严格的医疗质量基础设施关于我们页检查我们的专业机械和洁净室配置,或直接导航到我们的 联系方式页提交您的组件蓝图、材料安全标准或法规遵从性列表以供专家工程审查。
定义医疗包装要求和验证范围后,使用我们的请求医疗案例报价页面提交项目详细信息以供审核。
常见问题解答 (FAQ)
定制 EVA 外壳是否需要针对所有医疗应用的明确洁净室认证?
不一定。如果定制箱用作外部运输箱、辅助存储套或非侵入性现场组织器(例如护理人员装备袋),则通常不需要在经过认证的洁净室内进行生产。然而,如果箱子在无菌屏障准备之前进入无菌手术室环境或容纳直接与手术工具连接的仪器,则必须在经过验证的 ISO 7 级或 8 级洁净室内进行组装,以满足严格的监管生物负载限制。
为什么标准商业级 EVA 泡沫经常无法通过医学细胞毒性审查?
商业级 EVA 泡沫通常含有廉价的工业发泡剂、化学发泡促进剂和重金属颜色稳定剂,以降低制造成本。当原始组件在热成型压缩循环期间被加热时,这些微量化合物会分解并留下挥发性化学残留物,这些残留物可能在标准 ISO 10993-5 实验室细胞测定过程中导致严重的细胞损伤。真正的医疗级外壳采用纯净、水洗的聚合物基质,经过专门交联,不含危险化学促进剂。
定制医用 EVA 箱子能否承受重复的自动高压灭菌器灭菌?
标准乙烯-醋酸乙烯酯 (EVA) 聚合物的软化点通常在 65°C 至 80°C 之间。由于标准蒸汽高压灭菌器在 121°C 至 134°C 的更高温度下运行,因此直接高压灭菌循环会导致外壳熔化、变形并造成结构损坏。对于需要在组装的 EVA 箱内进行灭菌的医疗物品,您必须使用替代的低温灭菌方法,例如环氧乙烷 (EtO) 气体或伽马辐射处理。
医用 EVA 箱的典型保质期验证协议是什么?
根据 ISO 11607 准则,包装必须在规定的保质期内(耐用医疗设备通常为 3 到 5 年)内证明物理完整性。制造商对此进行评估,方法是将成品箱组件放入环境烤箱中进行加速老化研究,利用标准化数学模型(例如 ASTM F1980 协议)来模拟暴露在高温下的长期货架存储,然后进行物理跌落和剥离强度测试,以验证是否发生零结构退化。