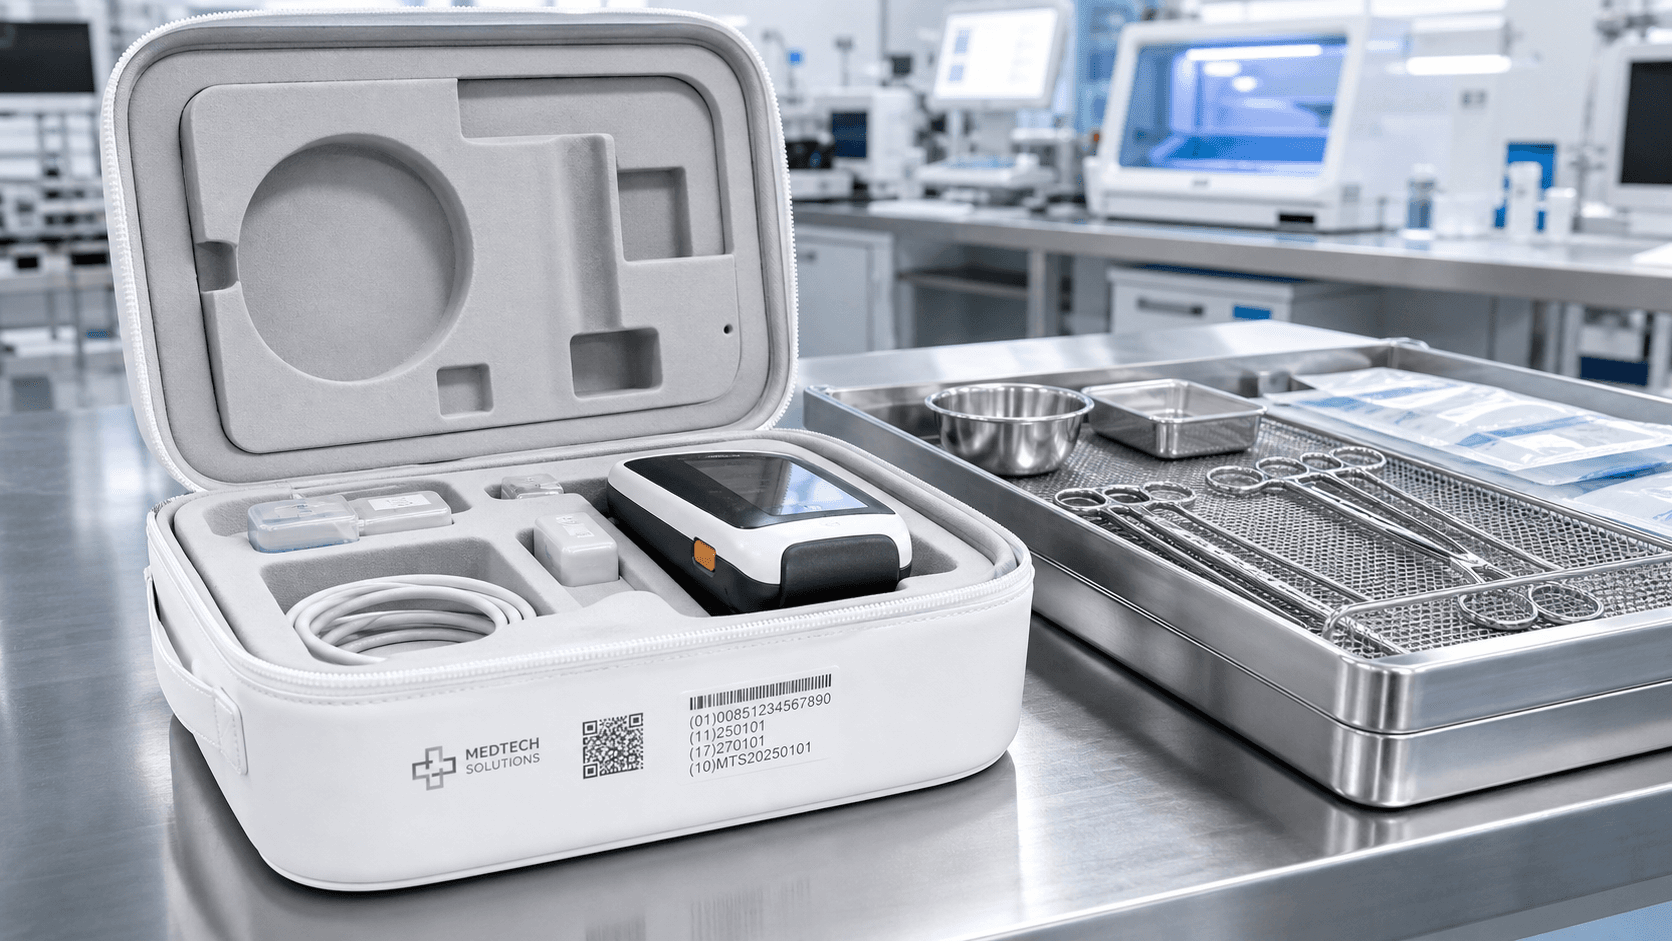
医療調達コンプライアンス プロトコルでは、二次および保護包装コンポーネントが患者の安全性やデバイスの有効性を損なわないことを保証する、構造化された多層的なリスク管理アプローチが必要です。手術器具、診断モニター、現場緊急装備を収納するカスタム医療用 EVA ケースの場合、 コンプライアンスではISO 13485 品質管理システム、 文書化されたISO 10993 生体適合性特性評価、およびISO 11607 に基づく微生物バリアと、EU MDR 2017/745 Unique Device Identification (UDI) ラベル付けインフラストラクチャをクリアしています。
規制ゲートウェイの概要
-
<リ>
プレモールド プレースホルダーゼロ: 既製の商用コンポーネントは医療監査を回避できません。すべての未加工の発泡ポリマー、顔料、接着剤には完全な化学トレースが必要です。
<リ>生体適合性の変化: 現在の規制監査では、完了したテストの一般的なチェックリストよりも、ISO 14971 リスク管理フレームワークに直接統合された総合的な生物学的評価に重点が置かれています。
<リ>クリーンルーム検証: 臨床環境内または無菌バリアのそばで使用されるケースでは、バイオバーデン ベースラインを制御するために ISO クラス 7 またはクラス 8 クリーンルーム内での構造組み立てが義務付けられることがよくあります。
<リ>トレーサビリティのしきい値: 完成したケース ハウジングの個々のバッチを元の原材料コンポーネントのロットにリンクしないと、瞬間的な規制違反や製品市場の凍結が発生する可能性があります。
医療用 EVA ケース調達の 4 つの重要な柱
臨床環境用のエンクロージャを設計するには、従来の商用グレードの標準から効果の高い医療材料への移行が必要です。この分野は、4 つの特定の国際的な規制枠組みによって管理されています。
1. ISO 13485 品質システムの整合性
医療グレードの調達カスタムエヴァケースサプライヤーの運用インフラストラクチャを確認することから始まります。独立した証明書では不十分です。工場は、構造化されたプロセスの検証、厳格な文書変更管理、絶対的なロットのトレーサビリティを実証する必要があります。
ツールの設計、接着剤の配合、または繊維の裏打ち層に対するすべての変更は、厳格な変更管理レビューに合格する必要があります。ベンダーが正式な技術変更通知 (ECN) を発行せずに外側の PU レザー サプライヤーを変更した場合、下流の医療機器メーカーは直ちに規制の対象となる可能性があります。
2. ISO 10993 生物学的特性評価
医療従事者や患者と間接的または直接的に接触するケーシングまたはライニング素材は、徹底的な生体適合性プロファイリングを受ける必要があります。
-
<リ>
細胞毒性 (EN ISO 10993-5): 圧縮成形接着剤からのガス放出化合物または化学残留物が in vitro で細胞溶解を引き起こすか、または細胞増殖を阻害するかどうかを評価します。
<リ>皮膚の炎症と感作 (ISO 10993-23): 織布、柔らかいマイクロファイバーの裏地、または合成皮革が、長時間にわたる物理的な取り扱い中に局所的な皮膚に有害な反応を引き起こさないことを検証します。
合成ケース層に含まれる抽出可能な化合物による潜在的な化学物質暴露の危険性を評価するために、毒物学者は運用上の安全マージンを計算します。
ここで、 は ISO 10993-17 に基づく経験的化学特性データから導出された耐容摂取量を表し、$ED$ は合理的に予見可能な使用または誤用シナリオから生じる計算された暴露線量を表します。調達コンプライアンスは、テストされたすべての患者との接触経路にわたるベースライン指標を決定します。
3. ISO 11607 滅菌適合性と微生物バリア
カスタム EVA ケースが終末滅菌医療機器または処置キットの保護シールドとして機能する場合、EU 医療機器規制に基づく一般安全性および性能要件 (GSPR) 11.1 の要件を満たしている必要があります。包装マトリックスは、輸送中および保管中に内容物が無菌状態に保たれるようにする必要があります。
-
<リ>
エチレンオキシド (EtO) 透過: ケース素材と内部のダイカットフォームアレイは、許容しきい値レベルを超える有害な化学残留物を吸収することなく、ガス透過サイクルに耐える必要があります。
<リ>粒子汚染制御: 織物素材は、手術器具や滅菌包装フィールド内に付着する可能性のある糸くず、糸のほつれ、または粒子状物質を生成してはなりません。
4. EU MDR および FDA トレーサビリティ (UDI インフラストラクチャ)
現在の規制構造では、クラス IIa 以上の医療機器と永続的に組み合わせられるケースには、統合されたトレーサビリティ マーカーを組み込む必要があります。デバイス識別子 (UDI-DI) と製造識別子 (UDI-PI) を組み合わせた固有のデバイス識別子 (UDI) シーケンスは、耐久性の高い熱転写ラベル、ダイレクト レーザー エッチング、または超音波溶接されたカスタム トラッキング要素を使用して、外装ケース シェルに読みやすく永続的に適用する必要があります。
カスタム医療 EVA ケースのコンプライアンス監査ワークフロー
医療事件の規制当局の認可を確保するには、高収量の大量生産を開始する前に、体系的で透明性のある文書化と生産ワークフローを実行する必要があります。
未加工の EVA コポリマー、生地の裏地、染料、ジッパー、架橋結合樹脂を含むすべての層について、包括的な材料安全データシート (MSDS)、材料組成マップ、独立した化学試験レポートを収集します。
3D CAD を使用してケース構造をモデル化し、最適な抜き勾配、きれいに拭き取れる丸みを帯びた滑らかなコーナー、現場の消毒中に液体がたまるのを防ぐ構造リブの寸法を組み込みます。
ISO クラス 7 または 8 のクリーンルーム環境内でプロトタイプのケースのロットを製造します。大量生産に移行する前に、初期のバイオバーデン テスト (ISO 11737) を実施して、ベースラインの微生物汚染レベルを決定します。
完成したケースサンプルを加速老化プロトコル (ASTM F1980) に加え、極端な環境チャンバーサイクル (-20°C ~ +60°C) にさらし、生地層が剥離せず、接着剤が分解しないことを確認します。
すべての IQ/OQ/PQ 検証記録、テーバー摩耗測定基準、ISO 10993 テスト シート、UDI データ テーブルを、FDA 21 CFR Part 820 または EU MDR Annex II 要件に準拠した包括的なテクニカル ファイルにまとめます。
エンジニアリングの洞察: 外科手術における細胞毒性の失敗を解決する
工場現場から: 多国籍の医療診断グループが、カスタム成形された外科用器具キットのケースが FDA 510(k) 提出審査中にサードパーティの in vitro 細胞毒性試験 (ISO 10993-5) に不合格となった後、当社の技術部門に問い合わせてきました。この失敗により、国際市場への投入が危うくなりました。
根本原因分析: 当社のエンジニアリング チームは、ケース層に対して詳細なガスクロマトグラフィー質量分析 (GC-MS) トレースを実行しました。化学データは、主な故障の原因が、以前のベンダーが内部のマイクロファイバー ライニングを熱成形 EVA コアに接着するために使用していた安価な溶剤ベースのネオプレン接触接着剤に起因することを示していました。密閉すると、硬化溶剤からの揮発性有機化合物 (VOC) がケース内でガス放出され、内部のフォーム空洞が汚染され、細胞毒性のある化学残留物が手術器具のプラスチック ハンドルに直接付着しました。
エンジニアード Remedesign: 100% 無溶剤の医療グレードの熱可塑性ホットメルト フィルム接着剤を導入することで、製造プロセスを徹底的に見直しました。この構造接着シートは精密な熱ラミネートによって活性化され、液体化学架橋剤と硬化溶剤を完全に排除します。さらに、標準的な市販の EVA コアを、発泡剤残留物ゼロで配合された超クリーンで低臭気の医療グレードの EVA マトリックスに置き換えました。
結果: 新しいサンプル生産は、検証済みのクリーンルーム セル内で実行され、独立した研究所の再評価に送られました。再設計された症例は、その後のすべての細胞毒性評価で絶対ゼロの反応性スコアを達成したため、クライアントは直ちに FDA の認可を確保し、世界的な商業展開を進めることができました。
技術規制遵守マトリックス
コンプライアンス エンジニアと医療調達責任者が材料要件を指定できるように、以下の比較表は特定の臨床環境と必須の技術パラメータを照合しています。
<テーブルのノードへのデータパス="34"> <頭> コンプライアンスパラメータ 臨床診断ケース 手術器具モジュール 現場緊急対応キット <本体> 典型的なリスク分類 FDA クラス I / MDR クラス I FDA クラス II / MDR クラス IIa FDA クラス I / MDR クラス I 生体適合性の最小値 ISO 10993-5、-23 (間接) ISO 10993-1、-5、-10 (ダイレクト スキン) ISO 10993-5 (間接接触) プライマリ マテリアル シェル 1.0mm 抗菌 PU 高密度 75C 医療用 EVA 1680D 不浸透性ナイロン 滅菌適合性 非滅菌 / 拭き取りのみ EtO / ガンマと互換性 非滅菌 / 現場消毒 クリーンルームでの組み立てが必要 推奨 (ISO クラス 8) 必須 (ISO クラス 7) 標準制御環境 衛生環境の互換性 イソプロピル アルコール (70-90%) オートクレーブラップ/化学ワイプ 漂白剤の積極的な希釈 トレーサビリティ ラベル レーザーエッチングされた UDI データマトリックス 成形ダイレクト UDI タグ ハイコントラスト サーマル UDI プレート医療サプライ チェーン パートナーの検証
規制の厳しい世界的な医療業界向けにカスタム保護ソリューションを調達する場合、認定されていないベンダーを選択すると、重大な製造物責任と規制リスクが生じます。調達チームは、サプライヤーのオンサイト監査中に厳格な検証チェックリストを利用する必要があります。
-
<リ>
有効な ISO 13485 認証を維持していますか? 範囲がカスタム製造またはクリーンルームベースの組立作業を明確にカバーしていることを確認してください。
<リ>完全な原材料ソースのトレーサビリティを提供できますか?準拠したサプライヤーは、すべての化学成分を元の製造バッチまたは化学配合の実行まで遡って追跡する文書化されたリンクを維持する必要があります。
<リ>生産ラインにはクリーンルームでの組み立てが可能な設備が整っていますか?高純度の医療ケースを扱う工場は、重要なラミネートおよびライニングのプロセス中に浮遊粉塵、微生物汚染、微粒子の漂流を制限する物理的環境制御を運用する必要があります。
次の医療ハードウェア プログラム用に、完全に準拠した精密設計の保護エンクロージャを確保する準備はできていますか?ぜひ当社の高度な製造能力を体験してください。当社の厳格な医療品質インフラストラクチャについては、次のサイトをご覧ください。 について私たちページ 当社の特殊な機械やクリーンルーム構成を検査するか、当社のサイトに直接移動してください。 連絡先ページ コンポーネントの設計図、材料安全基準、または法規制遵守リストを提出して、専門家のエンジニアリング審査を受けてください。
医療パッケージの要件と検証範囲が定義されたら、医療ケースの見積もりのリクエスト ページを使用して、レビューのためにプロジェクトの詳細を送信します。
よくある質問 (FAQ)
カスタム EVA ケースには、すべての医療用途に対する明示的なクリーンルーム認定が必要ですか?
必ずしもそうとは限りません。カスタム ケースが外部輸送ボックス、二次保管スリーブ、または非侵襲性フィールド オーガナイザー (救急医療用ギア バッグなど) として機能する場合、通常、認定されたクリーンルーム内での製造は必要ありません。ただし、ケースが無菌手術室環境に入る場合、または無菌バリアの準備前に手術ツールと直接接続する器具を保持している場合は、厳格な規制上のバイオバーデン制限を満たすために、検証済みの ISO クラス 7 またはクラス 8 クリーンルーム内での組み立てが必須です。
標準的な商用グレードの EVA フォームが医療細胞毒性審査に頻繁に合格しないのはなぜですか?
商用グレードの EVA フォームには、製造コストを削減するために、安価な工業用発泡剤、化学発泡促進剤、重金属の色安定剤が組み込まれていることがよくあります。熱成形圧縮サイクル中に原材料の成分が加熱されると、これらの微量化合物が分解して揮発性の化学残留物が残り、標準的な ISO 10993-5 実験室細胞アッセイ中に重大な細胞損傷を引き起こす可能性があります。真の医療グレードのケースでは、有害な化学促進剤を使用せずに特別に架橋された純粋な洗浄済みポリマー マトリックスが使用されます。
カスタム医療用 EVA ケースは、繰り返しの自動オートクレーブ滅菌に耐えられますか?
標準的なエチレン酢酸ビニル (EVA) ポリマーは、通常 65 °C ~ 80 °C の範囲の軟化点を持っています。標準的な蒸気オートクレーブ滅菌は 121 °C ~ 134 °C という非常に高い温度で行われるため、直接オートクレーブ サイクルを行うとケース シェルが溶け、変形し、構造的に損傷します。組み立てられた EVA ケース内で滅菌が必要な医療品の場合は、酸化エチレン (EtO) ガスやガンマ線照射処理などの代替の低温滅菌方法を利用する必要があります。
医療用 EVA ケースの一般的な保存期間検証プロトコルは何ですか?
ISO 11607 ガイドラインに基づき、パッケージングは規定の保存期間 (耐久性のある医療機器の場合は通常 3 ~ 5 年) にわたって物理的完全性を証明する必要があります。メーカーは、完成したケース アセンブリを環境オーブンに入れて加速老化研究を行うことによってこれを評価します。標準化された数学モデル (ASTM F1980 プロトコルなど) を利用して高温への暴露による長期間の棚保管をシミュレートし、続いて物理的な落下および剥離強度試験を行って、構造劣化が発生していないことを確認します。