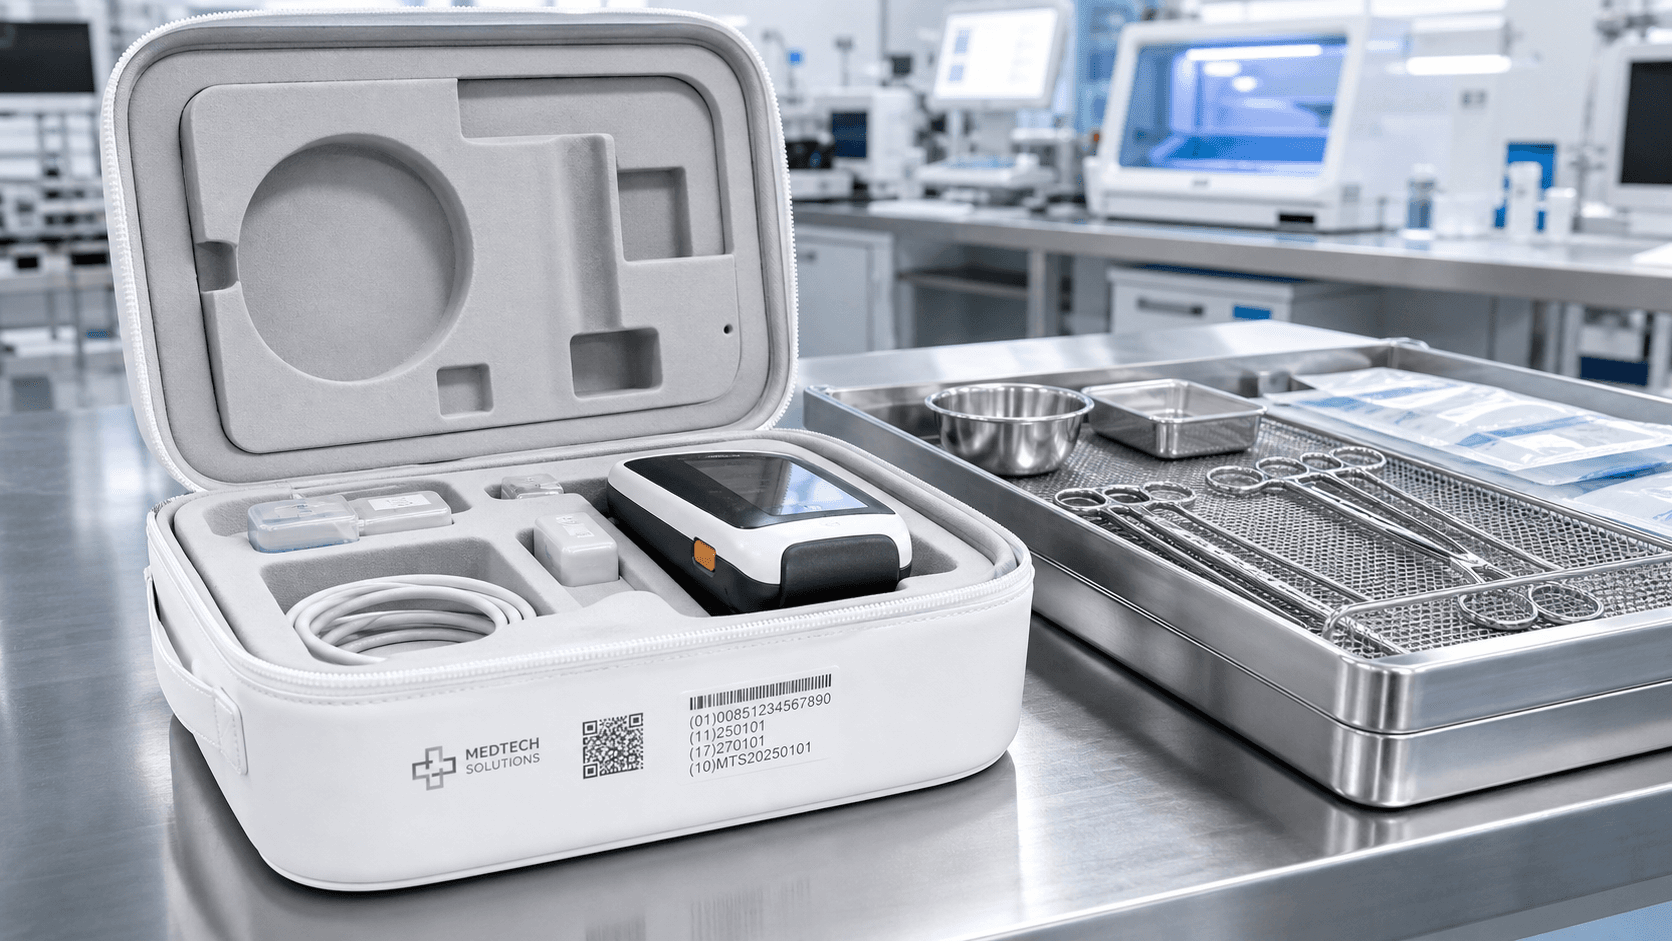
Les protocoles de conformité en matière d'approvisionnement médical nécessitent une approche de gestion des risques structurée et à plusieurs niveaux pour garantir que les composants d'emballage secondaire et de protection ne compromettent pas la sécurité des patients ou l'efficacité du dispositif. Pour les valises médicales EVA personnalisées abritant des instruments chirurgicaux, des moniteurs de diagnostic ou des équipements d'urgence sur le terrain, la conformité exige le strict respect des Systèmes de gestion de la qualité ISO 13485, des caractérisations de biocompatibilité ISO 10993 documentées et de la validation de la biocompatibilité microbienne. barrières conformes à la norme ISO 11607 et une infrastructure d'étiquetage claire EU MDR 2017/745 Unique Device Identification (UDI).
Points forts de la passerelle réglementaire
-
Zéro espace réservé prémoulé : Les composants commerciaux disponibles dans le commerce ne peuvent pas contourner les audits médicaux ; tous les polymères de mousse brute, pigments et adhésifs nécessitent un traçage chimique complet.
-
Changement de biocompatibilité : Les audits réglementaires actuels se concentrent moins sur une liste de contrôle générique des tests effectués et davantage sur une évaluation biologique holistique intégrée directement dans un cadre de gestion des risques ISO 14971.
-
Vérification en salle blanche : les cas utilisés dans des environnements cliniques ou à côté de barrières stériles nécessitent fréquemment un assemblage structurel dans des salles blanches ISO de classe 7 ou 8 pour contrôler les lignes de base de la charge microbienne.
-
Seuils de traçabilité : L'incapacité de lier un lot individuel de boîtiers finis à son lot de matières premières d'origine peut entraîner une non-conformité réglementaire instantanée ou un gel du marché des produits.
Les 4 piliers essentiels de l'approvisionnement en cas médicaux EVA
La conception d'un boîtier pour les environnements cliniques nécessite la transition des normes traditionnelles de qualité commerciale vers des matériaux médicaux à fortes conséquences. Quatre cadres réglementaires internationaux spécifiques régissent cet espace.
1. Intégrité du système qualité ISO 13485
Sourcing de qualité médicale personnalisé EVA cas commence par la vérification de l’infrastructure opérationnelle de votre fournisseur. Un certificat indépendant est insuffisant ; l'usine doit démontrer une validation structurée des processus, un contrôle strict des modifications des documents et une traçabilité absolue des lots.
Chaque modification apportée à la conception de l'outil, à la formulation de l'adhésif ou à la couche de support textile doit passer un examen rigoureux de contrôle des modifications. Si un fournisseur modifie un fournisseur de cuir PU extérieur sans émettre d'avis formel de modification technique (ECN), le fabricant de dispositifs médicaux en aval est immédiatement exposé à une exposition réglementaire.
2. Caractérisation biologique ISO 10993
Tout matériau de boîtier ou de revêtement qui entre indirectement ou directement en contact avec le personnel clinique ou les patients doit faire l'objet d'un profilage de biocompatibilité approfondi.
-
Cytotoxicité (EN ISO 10993-5) : évalue si les composés dégazants ou les résidus chimiques des adhésifs de moulage par compression provoquent une lyse cellulaire ou inhibent la croissance cellulaire in vitro.
-
Irritation et sensibilisation cutanées (ISO 10993-23) : Vérifie que les tissus tissés, les doublures en microfibres douces ou les cuirs synthétiques ne déclencheront pas de réponse cutanée localisée indésirable lors d'une manipulation physique prolongée.
Pour évaluer les risques potentiels d'exposition chimique aux composés extractibles trouvés dans les couches de boîtiers synthétiques, les toxicologues calculent la marge de sécurité opérationnelle :
Où représente la dose tolérable dérivée de données empiriques de caractérisation chimique selon la norme ISO 10993-17, et $ED$ représente la dose d'exposition calculée résultant de scénarios d'utilisation ou de mauvaise utilisation raisonnablement prévisibles. La conformité de l'approvisionnement impose une mesure de référence pour tous les parcours de contact avec les patients testés.
3. Compatibilité de stérilisation ISO 11607 et barrières microbiennes
Si un étui EVA personnalisé fait office de bouclier de protection pour un dispositif médical ou un kit de procédure stérilisé en phase terminale, il doit répondre aux exigences de l'exigence générale de sécurité et de performance (GSPR) 11.1 en vertu du règlement de l'UE sur les dispositifs médicaux. La matrice d'emballage doit garantir que le contenu reste stérile pendant le transport et le stockage.
-
Pénétration de l'oxyde d'éthylène (EtO) : Le matériau du boîtier et les matrices internes de mousse découpée doivent résister aux cycles de pénétration de gaz sans absorber de résidus chimiques dangereux au-dessus des niveaux de seuil admissibles.
-
Contrôle de la contamination particulaire : Les matériaux tissés ne doivent pas générer de peluches, de fils lâches ou de particules qui pourraient se déposer sur les outils chirurgicaux ou à l'intérieur des champs d'emballage stériles.
4. Traçabilité MDR et FDA de l'UE (infrastructure UDI)
Dans les structures réglementaires actuelles, les étuis associés en permanence à des équipements médicaux de classe IIa et supérieure doivent intégrer des marqueurs de traçabilité intégrés. Les séquences d'identification unique de l'appareil (UDI), combinant un identifiant de périphérique (UDI-DI) et un identifiant de production (UDI-PI), doivent être appliquées de manière lisible et permanente sur la coque extérieure du boîtier via des étiquettes à transfert thermique de haute durabilité, une gravure laser directe ou des éléments de suivi personnalisés soudés par ultrasons.
Le workflow d'audit de conformité pour les cas EVA médicaux personnalisés
Obtenir l'autorisation réglementaire pour un cas médical nécessite l'exécution d'un flux de documentation et de production méthodique et transparent avant d'initialiser une production en masse à haut rendement.
Collectez des fiches signalétiques complètes, des cartes de composition des matériaux et des rapports de tests chimiques indépendants pour chaque couche, y compris les copolymères EVA bruts, les supports en tissu, les colorants, les fermetures éclair et les résines de liaison réticulées.
Modélisez la structure du boîtier à l'aide de la CAO 3D pour intégrer des angles de dépouille optimaux, des coins lisses et arrondis propres et essuyables, ainsi que des mesures de nervures structurelles qui empêchent les fluides de s'accumuler pendant l'assainissement sur le terrain.
Fabriquer des lots de prototypes dans un environnement de salle blanche ISO classe 7 ou 8. Effectuer des tests initiaux de charge biologique (ISO 11737) pour déterminer les niveaux de contamination microbienne de base avant de passer à la production de masse.
Soumettez les échantillons de cas complétés à des protocoles de vieillissement accéléré (ASTM F1980) ainsi qu'à des cycles extrêmes en chambre environnementale (-20°C à +60°C) pour vérifier que les couches de tissu ne se délaminent pas et que les adhésifs ne se décomposent pas.
Rassemblez tous les enregistrements de validation IQ/OQ/PQ, les mesures d'abrasion Taber, les feuilles de test ISO 10993 et les tableaux de données UDI dans un dossier technique complet conforme aux exigences FDA 21 CFR Part 820 ou aux exigences EU MDR Annexe II.
Insights d'ingénierie : résoudre les échecs de cytotoxicité dans les cas chirurgicaux
De l'usine : Un groupe multinational de diagnostic médical a contacté notre division technique après que le boîtier de son kit d'instruments chirurgicaux moulés sur mesure a échoué à un test de cytotoxicité in vitro tiers (ISO 10993-5) lors d'un examen de soumission 510(k) de la FDA. Cet échec compromettait le lancement sur le marché international.
Analyse des causes profondes : Notre équipe d'ingénieurs a effectué un tracé détaillé par chromatographie en phase gazeuse et spectrométrie de masse (GC-MS) sur les couches du boîtier. Les données chimiques ont indiqué que la défaillance principale provenait d'un adhésif de contact en néoprène à base de solvant bon marché utilisé par un fournisseur précédent pour lier la doublure intérieure en microfibre au noyau en EVA thermoformé. Lorsqu'ils sont enfermés, les composés organiques volatils (COV) du solvant de durcissement se dégazent à l'intérieur du boîtier, contaminant les cavités intérieures en mousse et déposant des résidus chimiques cytotoxiques directement sur les poignées en plastique des instruments chirurgicaux.
La refonte technique : Nous avons remanié le processus de fabrication en introduisant un film adhésif thermoplastique thermofusible de qualité médicale, 100 % sans solvant. Cette feuille de liaison structurelle est activée par laminage thermique précis, éliminant complètement les agents de réticulation chimiques liquides et les solvants de durcissement. De plus, nous avons remplacé le noyau EVA commercial standard par une matrice EVA ultra-propre et à faible odeur de qualité médicale formulée sans aucun résidu d'agent gonflant.
Les résultats : De nouveaux cycles de production d'échantillons ont été exécutés dans nos cellules de salle blanche vérifiées et envoyés pour une réévaluation en laboratoire indépendant. Les cas repensés ont atteint un score de réactivité absolument nul lors de toutes les évaluations de cytotoxicité ultérieures, permettant au client d'obtenir l'autorisation immédiate de la FDA et de procéder à son déploiement commercial mondial.
Matrice de conformité réglementaire technique
Pour aider les ingénieurs de conformité et les responsables des achats médicaux à spécifier les exigences en matière de matériaux, la matrice comparative ci-dessous fait correspondre des environnements cliniques spécifiques avec leurs paramètres techniques obligatoires :
| Paramètre de conformité | Cas de diagnostic clinique | Module d'instruments chirurgicaux | Kit d'intervention d'urgence sur le terrain |
| Classification des risques typiques | FDA Classe I / MDR Classe I | FDA Classe II / MDR Classe IIa | FDA Classe I / MDR Classe I |
| Minimaux de biocompatibilité | ISO 10993-5, -23 (indirect) | ISO 10993-1, -5, -10 (peau directe) | ISO 10993-5 (Contact indirect) |
| Coque en matériau principal | PU antimicrobien de 1,0 mm | EVA médical 75C haute densité | Nylon imperméable 1680D |
| Adéquation à la stérilisation | Non stérile/nettoyage par essuyage uniquement | Compatible avec EtO/Gamma | Non stérile/Désinfection sur le terrain |
| Besoin d'assemblage de salle blanche | Recommandé (ISO Classe 8) | Obligatoire (ISO Classe 7) | Environnement contrôlé standard |
| Compatibilité sanitaire | Alcool isopropylique (70-90 %) | Enveloppements pour autoclave/lingettes chimiques | Dilutions d'eau de Javel agressives |
| Étiquetage de traçabilité | DataMatrix UDI gravé au laser | Balise UDI directe moulée | Plaque UDI thermique à contraste élevé |
Validation de votre partenaire de chaîne d'approvisionnement médical
Lors de la recherche de solutions de protection personnalisées pour les secteurs mondiaux de la santé hautement réglementés, la sélection d'un fournisseur non qualifié introduit de graves risques en matière de responsabilité du fait des produits et de réglementation. Les équipes d'approvisionnement doivent utiliser une liste de contrôle de validation stricte lors des audits des fournisseurs sur site :
-
Maintiennent-ils une certification ISO 13485 active ? Assurez-vous que le champ d'application couvre explicitement la fabrication sur mesure ou les opérations d'assemblage en salle blanche.
-
Peut-il fournir une traçabilité complète de la source des matières premières ? Un fournisseur conforme doit maintenir des liens documentés retraçant chaque ingrédient chimique jusqu'à son lot de fabrication d'origine ou sa formulation chimique.
-
Leurs lignes de production sont-elles équipées pour l'assemblage en salle blanche ? Les usines traitant des caisses médicales de haute pureté doivent mettre en place des contrôles environnementaux physiques qui limitent la poussière en suspension dans l'air, la charge microbienne et la dérive de particules pendant les processus critiques de laminage et de revêtement.
Prêt à sécuriser un boîtier de protection entièrement conforme et conçu avec précision pour votre prochain programme de matériel médical ? Nous vous invitons à explorer nos capacités de fabrication avancées. Découvrez notre infrastructure stricte de qualité médicale en visitant notre À propos Nous Page pour inspecter nos machines spécialisées et nos configurations de salles blanches, ou accédez directement à notre Contact Page pour soumettre vos plans de composants, vos normes de sécurité des matériaux ou vos listes de conformité réglementaire à un examen technique par un expert.
Lorsque les exigences en matière d'emballage médical et la portée de validation sont définies, utilisez notre page demander un devis pour cas médical pour soumettre les détails du projet pour examen.
Foire aux questions (FAQ)
Un boîtier EVA personnalisé nécessite-t-il une certification explicite de salle blanche pour toutes les applications médicales ?
Pas nécessairement. Si la mallette personnalisée fonctionne comme une boîte d'expédition externe, un manchon de stockage secondaire ou un organisateur de terrain non invasif (par exemple, des sacs de matériel paramédical), la production dans une salle blanche certifiée n'est généralement pas requise. Cependant, si le boîtier entre dans un environnement de salle d'opération stérile ou contient des instruments qui interagissent directement avec des outils chirurgicaux avant la préparation de la barrière stérile, l'assemblage dans une salle blanche validée ISO Classe 7 ou Classe 8 est obligatoire pour satisfaire aux limites réglementaires strictes de charge biologique.
Pourquoi les mousses EVA standard de qualité commerciale échouent-elles fréquemment aux examens médicaux de cytotoxicité ?
Les mousses EVA de qualité commerciale incorporent souvent des agents gonflants industriels bon marché, des accélérateurs de moussage chimiques et des stabilisants de couleur à base de métaux lourds pour réduire les coûts de fabrication. Lorsque les composants bruts sont chauffés pendant le cycle de compression de thermoformage, ces composés traces se décomposent et laissent des résidus chimiques volatils qui peuvent causer de graves dommages aux cellules lors des analyses cellulaires en laboratoire conformes à la norme ISO 10993-5. Les véritables étuis de qualité médicale utilisent des matrices polymères pures et lavées spécifiquement réticulées sans accélérateurs chimiques dangereux.
Les étuis médicaux EVA personnalisés peuvent-ils résister à une stérilisation répétée en autoclave automatisé ?
Les polymères standards d'éthylène-acétate de vinyle (EVA) possèdent un point de ramollissement qui se situe généralement entre 65°C et 80°C. Étant donné que la stérilisation standard en autoclave à vapeur fonctionne à une température beaucoup plus élevée de 121°C à 134°C, un cycle d'autoclave direct fondra, se déformera et compromettra structurellement la coque du boîtier. Pour les articles médicaux nécessitant une stérilisation dans un étui EVA assemblé, vous devez utiliser d'autres méthodes de stérilisation à basse température, telles que le gaz oxyde d'éthylène (EtO) ou le traitement par irradiation gamma.
Quel est le protocole typique de validation de la durée de conservation d'un étui médical EVA ?
Conformément aux directives ISO 11607, l'emballage doit démontrer son intégrité physique pendant sa durée de conservation indiquée (généralement 3 à 5 ans pour les dispositifs médicaux durables). Les fabricants évaluent cela en plaçant les assemblages de boîtiers finis dans des fours environnementaux pour des études de vieillissement accéléré, en utilisant des modèles mathématiques standardisés (tels que les protocoles ASTM F1980) pour simuler un stockage prolongé en rayon par exposition à des températures élevées, suivis par des tests physiques de résistance aux chutes et au pelage pour vérifier qu'aucune dégradation structurelle ne s'est produite.