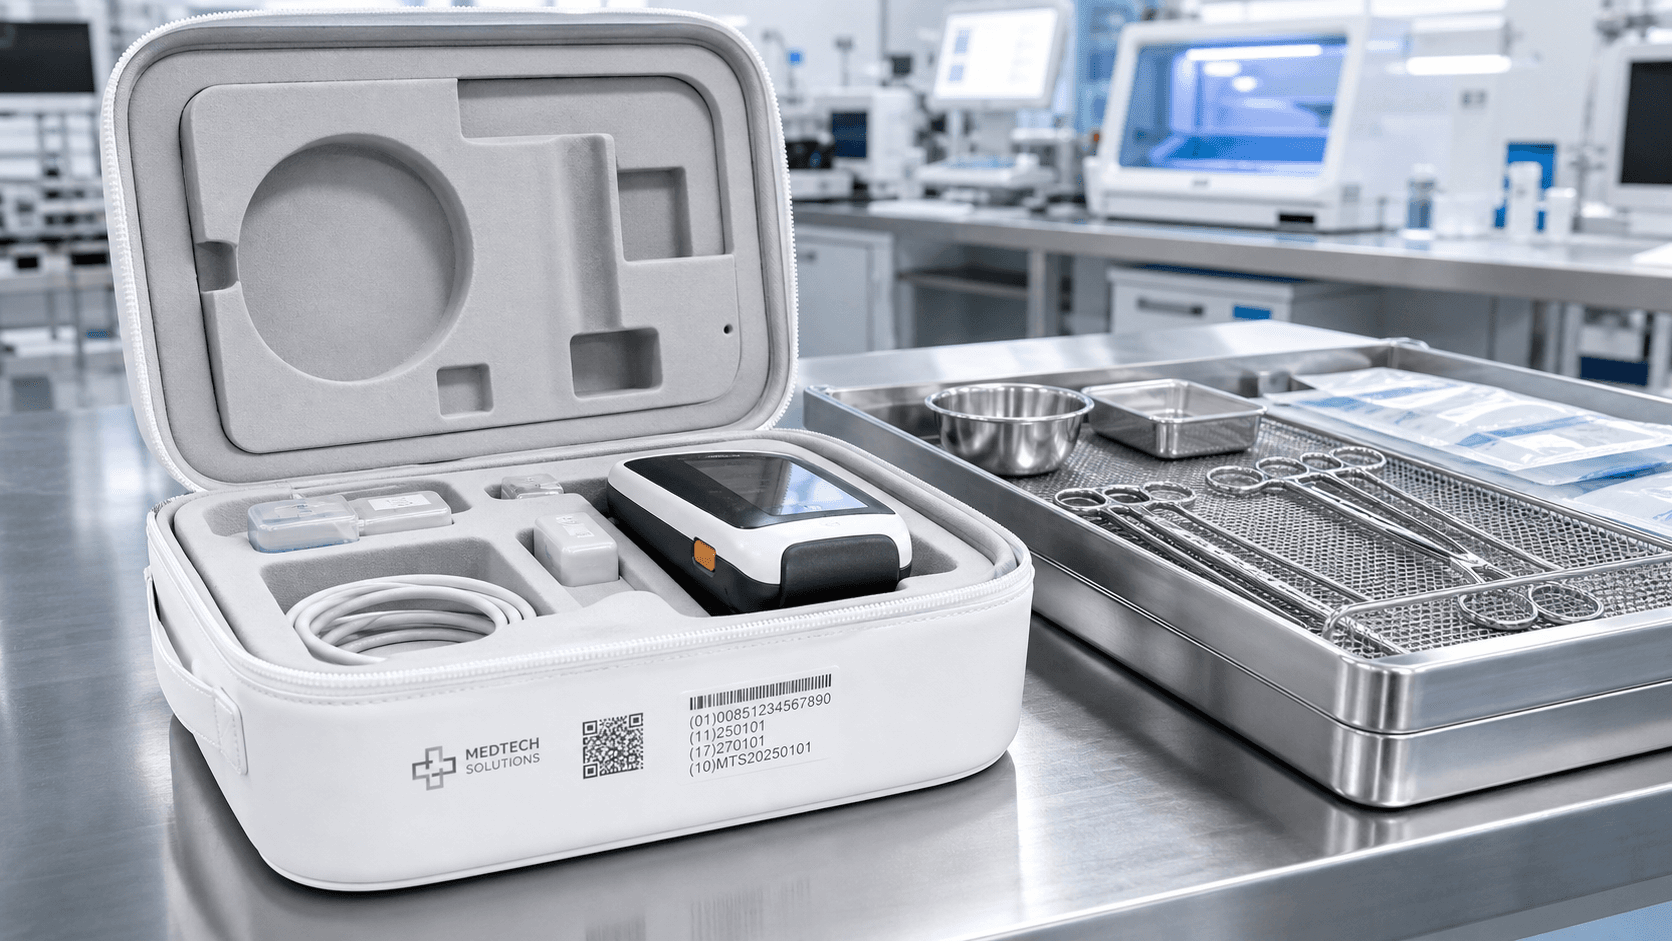
Compliance-Protokolle für die medizinische Beschaffung erfordern einen strukturierten, mehrschichtigen Risikomanagementansatz, um sicherzustellen, dass Sekundär- und Schutzverpackungskomponenten die Patientensicherheit oder die Wirksamkeit des Geräts nicht beeinträchtigen. Für kundenspezifische medizinische EVA-Koffer, in denen chirurgische Instrumente, Diagnosemonitore oder Notfallausrüstung untergebracht sind, erfordert die Compliance die strikte Einhaltung von ISO 13485-Qualitätsmanagementsystemen, dokumentierten ISO 10993-Biokompatibilitätscharakterisierungen und der Validierung von mikrobielle Barrieren gemäß ISO 11607 und klare EU MDR 2017/745 Unique Device Identification (UDI)-Kennzeichnungsinfrastruktur.
Highlights des Quick Regulatory Gateway
-
Keine vorgeformten Platzhalter: Kommerzielle Komponenten von der Stange können medizinische Audits nicht umgehen; Alle Rohschaumpolymere, Pigmente und Klebstoffe erfordern eine vollständige chemische Überwachung.
-
Veränderung der Biokompatibilität: Aktuelle behördliche Audits konzentrieren sich weniger auf eine allgemeine Checkliste abgeschlossener Tests als vielmehr auf eine ganzheitliche biologische Bewertung, die direkt in ein ISO 14971-Risikomanagement-Framework integriert ist.
-
Reinraumverifizierung: Fälle, die in klinischen Umgebungen oder neben sterilen Barrieren verwendet werden, erfordern häufig die strukturelle Montage in Reinräumen der ISO-Klasse 7 oder 8, um die Keimbelastung zu kontrollieren.
-
Rückverfolgbarkeitsschwellenwerte: Wenn eine einzelne Charge fertiger Gehäusegehäuse nicht mit der ursprünglichen Rohmaterialkomponentencharge verknüpft werden kann, kann dies zu einer sofortigen Nichteinhaltung von Vorschriften oder zum Einfrieren des Produktmarkts führen.
Die 4 entscheidenden Säulen der Beschaffung medizinischer EVA-Fälle
Die Entwicklung eines Gehäuses für klinische Umgebungen erfordert den Übergang von herkömmlichen kommerziellen Standards zu hochwirksamen medizinischen Materialien. Vier spezifische internationale Regulierungsrahmen regeln diesen Bereich.
1. ISO 13485 Qualitätssystemintegrität
Beschaffung medizinischer Qualität benutzerdefiniert EVA Fälle beginnt mit der Überprüfung der betrieblichen Infrastruktur Ihres Lieferanten. Ein unabhängiges Zertifikat reicht nicht aus; Die Fabrik muss eine strukturierte Prozessvalidierung, eine strenge Dokumentenänderungskontrolle und eine absolute Chargenrückverfolgbarkeit nachweisen.
Jede Änderung am Werkzeugdesign, an der Klebstoffformulierung oder an der textilen Trägerschicht muss eine strenge Änderungskontrollprüfung bestehen. Wenn ein Anbieter einen Lieferanten für äußeres PU-Leder ändert, ohne eine formelle technische Änderungsmitteilung (Engineering Change Notice, ECN) herauszugeben, ist der nachgelagerte Hersteller medizinischer Geräte unmittelbar mit regulatorischen Risiken konfrontiert.
2. ISO 10993 Biologische Charakterisierung
Jedes Gehäuse- oder Auskleidungsmaterial, das indirekt oder direkt mit klinischem Personal oder Patienten in Kontakt kommt, muss einem gründlichen Biokompatibilitätsprofil unterzogen werden.
-
Zytotoxizität (EN ISO 10993-5): Bewertet, ob ausgasende Verbindungen oder chemische Rückstände aus den Formklebstoffen Zelllyse verursachen oder das Zellwachstum in vitro hemmen.
-
Hautreizung und -sensibilisierung (ISO 10993-23): Stellt sicher, dass die gewebten Stoffe, weichen Mikrofaserfutter oder Kunstleder bei längerer physischer Handhabung keine nachteilige lokale Hautreaktion auslösen.
Um potenzielle Gefahren durch die chemische Belastung durch extrahierbare Verbindungen in synthetischen Hüllenschichten zu bewerten, berechnen Toxikologen die betriebliche Sicherheitsmarge:
Wobei stellt die tolerierbare Aufnahme dar, die aus empirischen chemischen Charakterisierungsdaten gemäß ISO 10993-17 abgeleitet wurde, und $ED$ stellt die berechnete Expositionsdosis dar, die sich aus vernünftigerweise vorhersehbaren Nutzungs- oder Missbrauchsszenarien ergibt. Die Einhaltung der Beschaffungsrichtlinien erfordert eine Basismetrik für alle getesteten Patientenkontaktwege.
3. ISO 11607 Sterilisationskompatibilität und mikrobielle Barrieren
Wenn eine maßgeschneiderte EVA-Hülle als Schutzschild für ein in der Endsterilisation sterilisiertes medizinisches Gerät oder Behandlungsset dient, muss sie die Anforderungen der Allgemeinen Sicherheits- und Leistungsanforderung (GSPR) 11.1 gemäß der EU-Medizinprodukteverordnung erfüllen. Die Verpackungsmatrix muss sicherstellen, dass der Inhalt während des gesamten Transports und der Lagerung steril bleibt.
-
Durchdringung von Ethylenoxid (EtO): Das Gehäusematerial und die internen gestanzten Schaumstoffanordnungen müssen Gasdurchdringungszyklen standhalten, ohne gefährliche chemische Rückstände oberhalb der zulässigen Schwellenwerte zu absorbieren.
-
Kontaminationskontrolle durch Partikel: Gewebte Materialien dürfen keine losen Flusen, losen Fäden oder Partikel erzeugen, die sich auf chirurgischen Instrumenten oder in sterilen Verpackungsfeldern absetzen könnten.
4. EU-MDR und FDA-Rückverfolgbarkeit (UDI-Infrastruktur)
Nach den aktuellen Regulierungsstrukturen müssen Fälle, die dauerhaft mit medizinischen Geräten der Klasse IIa und höher gekoppelt sind, integrierte Rückverfolgbarkeitsmarkierungen enthalten. Unique Device Identification (UDI)-Sequenzen, die einen Device Identifier (UDI-DI) und einen Production Identifier (UDI-PI) kombinieren, müssen über hochbeständige Thermotransferetiketten, direkte Laserätzung oder schallgeschweißte kundenspezifische Tracking-Elemente lesbar und dauerhaft auf der Außenhülle des Gehäuses angebracht werden.
Der Compliance-Auditing-Workflow für kundenspezifische medizinische EVA-Fälle
Um die behördliche Genehmigung für einen medizinischen Fall zu erhalten, ist die Durchführung eines methodischen, transparenten Dokumentations- und Produktionsworkflows erforderlich, bevor mit der Massenproduktion mit hoher Ausbeute begonnen wird.
Engineering Insights: Behebung von Zytotoxizitätsfehlern bei chirurgischen Eingriffen
Aus der Fabrikhalle: Eine multinationale medizinische Diagnostikgruppe wandte sich an unsere technische Abteilung, nachdem ihr speziell geformter Koffer für chirurgische Instrumentensets bei einem In-vitro-Zytotoxizitätstest (ISO 10993-5) eines Drittanbieters während einer FDA 510(k)-Einreichungsprüfung durchgefallen war. Durch das Scheitern war eine internationale Markteinführung gefährdet.
Die Ursachenanalyse: Unser Ingenieurteam führte eine detaillierte Gaschromatographie-Massenspektrometrie (GC-MS)-Spur auf den Gehäuseschichten durch. Die chemischen Daten deuteten darauf hin, dass der primäre Fehler auf einen billigen, lösungsmittelbasierten Neopren-Kontaktklebstoff zurückzuführen war, der von einem früheren Anbieter verwendet wurde, um die Innenauskleidung aus Mikrofaser mit dem thermogeformten EVA-Kern zu verbinden. Im eingeschlossenen Zustand entgasten die flüchtigen organischen Verbindungen (VOCs) des aushärtenden Lösungsmittels im Inneren des Gehäuses, verunreinigten die inneren Schaumstoffhohlräume und lagerten zytotoxische chemische Rückstände direkt auf den Kunststoffgriffen der chirurgischen Instrumente ab.
The Engineered Remedesign: Wir haben den Herstellungsprozess durch die Einführung eines 100 % lösungsmittelfreien thermoplastischen Schmelzklebstoffs in medizinischer Qualität überarbeitet. Diese Strukturklebefolie wird durch präzise Wärmelaminierung aktiviert, wodurch flüssige chemische Vernetzer und aushärtende Lösungsmittel vollständig entfallen. Darüber hinaus haben wir den handelsüblichen EVA-Kern durch eine ultrareine, geruchsarme EVA-Matrix in medizinischer Qualität ersetzt, die keine Treibmittelrückstände enthält.
Die Ergebnisse: Neue Musterproduktionsläufe wurden in unseren verifizierten Reinraumzellen durchgeführt und zur Neubewertung durch ein unabhängiges Labor geschickt. Die überarbeiteten Gehäuse erzielten bei allen nachfolgenden Zytotoxizitätsbewertungen einen Reaktivitätswert von absolut Null, was es dem Kunden ermöglichte, eine sofortige FDA-Zulassung zu erhalten und mit der weltweiten kommerziellen Einführung fortzufahren.
Matrix zur Einhaltung technischer Vorschriften
Um Compliance-Ingenieure und medizinische Beschaffungsleiter bei der Festlegung der Materialanforderungen zu unterstützen, gleicht die Vergleichsmatrix unten bestimmte klinische Umgebungen mit ihren obligatorischen technischen Parametern ab:
| Konformitätsparameter | Klinischer Diagnosefall | Modul für chirurgische Instrumente | Feldnotfall-Reaktionskit |
| Typische Risikoklassifizierung | FDA Klasse I / MDR Klasse I | FDA Klasse II / MDR Klasse IIa | FDA Klasse I / MDR Klasse I |
| Mindestwerte für die Biokompatibilität | ISO 10993-5, -23 (indirekt) | ISO 10993-1, -5, -10 (Direct Skin) | ISO 10993-5 (Indirekter Kontakt) |
| Primäre Materialhülle | 1,0 mm antimikrobielles PU | Hochdichtes 75C medizinisches EVA | 1680D undurchlässiges Nylon |
| Sterilisationseignung | Unsteril / Nur abwischbar | Kompatibel mit EtO / Gamma | Unsteril/Felddesinfektion |
| Montagebedarf im Reinraum | Empfohlen (ISO-Klasse 8) | Obligatorisch (ISO Klasse 7) | Standardgesteuerte Umgebung |
| Sanitärkompatibilität | Isopropylalkohol (70-90 %) | Autoklavenwickel/chemische Tücher | Aggressive Bleichverdünnungen |
| Rückverfolgbarkeitskennzeichnung | Lasergeätzte UDI-DataMatrix | Geformtes direktes UDI-Tag | Kontrastreiche thermische UDI-Platte |
Validierung Ihres medizinischen Lieferkettenpartners
Bei der Beschaffung kundenspezifischer Schutzlösungen für stark regulierte globale Gesundheitsbranchen birgt die Auswahl eines unqualifizierten Anbieters schwerwiegende Produkthaftungs- und Regulierungsrisiken. Beschaffungsteams sollten bei Lieferantenaudits vor Ort eine strenge Validierungscheckliste verwenden:
-
Verfügen sie über eine aktive ISO 13485-Zertifizierung? Stellen Sie sicher, dass der Geltungsbereich ausdrücklich kundenspezifische Fertigungs- oder reinraumbasierte Montagevorgänge abdeckt.
-
Können sie eine vollständige Rückverfolgbarkeit der Rohstoffquelle gewährleisten? Ein konformer Lieferant muss dokumentierte Verbindungen pflegen, die jeden chemischen Inhaltsstoff bis zu seiner ursprünglichen Herstellungscharge oder seinem chemischen Rezepturlauf zurückverfolgen.
-
Sind ihre Produktionslinien für die Reinraummontage ausgestattet? Fabriken, die hochreine medizinische Fälle verarbeiten, müssen physische Umgebungskontrollen durchführen, die Staub in der Luft, mikrobielle Keimbelastung und Partikeldrift während kritischer Laminier- und Auskleidungsprozesse einschränken.
Sind Sie bereit, ein vollständig konformes, präzisionsgefertigtes Schutzgehäuse für Ihr nächstes medizinisches Hardwareprogramm zu sichern? Wir laden Sie ein, unsere fortschrittlichen Fertigungsmöglichkeiten zu erkunden. Erfahren Sie mehr über unsere strenge medizinische Qualitätsinfrastruktur, indem Sie unsere besuchen Über Wir Seite um unsere speziellen Maschinen und Reinraumkonfigurationen zu besichtigen oder direkt zu unseren zu navigieren Kontakt Seite um Ihre Komponentenpläne, Materialsicherheitsstandards oder Listen zur Einhaltung gesetzlicher Vorschriften für eine fachmännische technische Prüfung einzureichen.
Wenn die medizinischen Verpackungsanforderungen und der Validierungsumfang definiert sind, verwenden Sie unsere Seite Anfordern eines medizinischen Fallangebots, um die Projektdetails zur Überprüfung einzureichen.
Häufig gestellte Fragen (FAQ)
Erfordert ein kundenspezifischer EVA-Koffer eine explizite Reinraumzertifizierung für alle medizinischen Anwendungen?
Nicht unbedingt. Wenn der maßgeschneiderte Koffer als externe Versandbox, sekundäre Aufbewahrungshülle oder nicht-invasiver Feldorganisator (z. B. Taschen für Sanitäterausrüstung) fungiert, ist die Produktion in einem zertifizierten Reinraum im Allgemeinen nicht erforderlich. Wenn der Koffer jedoch in eine sterile Operationssaalumgebung gelangt oder Instrumente enthält, die vor der Vorbereitung der Sterilbarriere direkt mit chirurgischen Instrumenten in Kontakt stehen, ist die Montage in einem validierten Reinraum der ISO-Klasse 7 oder 8 zwingend erforderlich, um die strengen gesetzlichen Grenzwerte für die biologische Belastung einzuhalten.
Warum bestehen handelsübliche EVA-Schaumstoffe häufig bei medizinischen Zytotoxizitätsprüfungen durch?
EVA-Schäume in kommerzieller Qualität enthalten häufig billige industrielle Treibmittel, chemische Schaumbeschleuniger und Farbstabilisatoren aus Schwermetallen, um die Herstellungskosten zu senken. Wenn Rohbauteile während des Thermoform-Kompressionszyklus erhitzt werden, zersetzen sich diese Spurenstoffe und hinterlassen flüchtige chemische Rückstände, die bei Laborzelltests gemäß ISO 10993-5 schwere Zellschäden verursachen können. Echte medizinische Gehäuse verwenden reine, gewaschene Polymermatrizen, die ohne gefährliche chemische Beschleuniger gezielt vernetzt sind.
Können maßgeschneiderte medizinische EVA-Hüllen einer wiederholten automatischen Autoklavensterilisation standhalten?
Standard-Ethylen-Vinylacetat-Polymere (EVA) besitzen einen Erweichungspunkt, der typischerweise zwischen 65 °C und 80 °C liegt. Da die Standardsterilisation im Dampfautoklav bei einer viel höheren Temperatur von 121 °C bis 134 °C erfolgt, wird ein direkter Autoklavzyklus zum Schmelzen, Verformen und strukturellen Beeinträchtigungen der Gehäuseschale führen. Für medizinische Gegenstände, die in einem zusammengebauten EVA-Koffer sterilisiert werden müssen, müssen Sie alternative Sterilisationsmethoden bei niedrigen Temperaturen verwenden, wie z. B. Ethylenoxidgas (EtO) oder Gammabestrahlung.
Was ist das typische Protokoll zur Haltbarkeitsvalidierung für einen medizinischen EVA-Fall?
Gemäß den ISO 11607-Richtlinien muss die Verpackung über die angegebene Haltbarkeitsdauer (in der Regel 3 bis 5 Jahre für langlebige Medizinprodukte) eine physische Unversehrtheit aufweisen. Hersteller bewerten dies, indem sie fertige Gehäusebaugruppen für beschleunigte Alterungsstudien in Umweltöfen legen und dabei standardisierte mathematische Modelle (z. B. ASTM F1980-Protokolle) verwenden, um eine längere Lagerlagerung durch Einwirkung erhöhter Temperaturen zu simulieren, gefolgt von physikalischen Fall- und Schälfestigkeitstests, um sicherzustellen, dass keine strukturelle Verschlechterung aufgetreten ist.